
CAPA in ambito GMP: stiamo eliminando la causa o solo il sintomo?
Documentare una deviazione è un obbligo, comprenderla è il vero lavoro. Chi non indaga a sufficienza la causa alla radice rischia di adottare misure che trattano soltanto i sintomi.

Consultant Quality Assurance
In sintesi
Da dove parte l'analisi delle cause secondo il capitolo 1 delle GMP UE (5 Why, Ishikawa, albero dei guasti, profondità dell'indagine secondo ICH Q9(R1)), perché nella pratica spesso si ferma troppo presto, con un esempio pratico sulle versioni obsolete dei moduli, che cosa distingue correzione, azione correttiva e azione preventiva e come si misura l'efficacia di una CAPA.
Documentare una deviazione è un obbligo, comprenderla è il vero lavoro. Chi non indaga a sufficienza la causa alla radice rischia di adottare misure che trattano soltanto i sintomi. Aumenta così il rischio che deviazioni simili si ripresentino.
In molti sistemi qualità ogni deviazione viene registrata correttamente, valutata e chiusa nei tempi previsti. Eppure qualche mese dopo ricompare in forma simile, su un altro impianto o in un altro turno. Questo può indicare che le cause alla radice non sono state indagate a sufficienza o che le azioni CAPA che ne sono derivate non sono state efficaci.
Il capitolo 1 delle GMP UE richiede un'adeguata analisi delle cause in caso di deviazioni. Se si sospetta o si identifica un errore umano come causa, questo deve essere giustificato. Occorre inoltre assicurarsi che non siano stati trascurati possibili errori di processo, di procedura o di sistema. L'efficacia delle azioni adottate deve poi essere monitorata e valutata. Proprio nell'analisi delle cause, nella valutazione dell'errore umano e nella verifica dell'efficacia possono emergere, nella pratica, punti deboli.
Da dove parte l'analisi delle cause
All'inizio c'è una descrizione precisa dell'evento: che cosa è successo, quando, dove, in quale misura e che cosa sarebbe dovuto succedere. Solo quando stato atteso e stato effettivo sono chiaramente separati ha senso cercare le cause. Chi nell'analisi delle cause si fissa troppo presto su un'ipotesi rischia di trascurare altre possibili cause.
Per la ricerca vera e propria esistono strumenti collaudati. Il metodo dei 5 Why aiuta a individuare, con domande ripetute, possibili cause alla radice, che vanno poi verificate sulla base delle informazioni e dei dati disponibili. Il diagramma di Ishikawa ordina le possibili influenze per uomo, macchina, metodo, materiale, misura e ambiente. Nei casi complessi, l'analisi dell'albero dei guasti rende visibile come più cause agiscono insieme.
La profondità dell'analisi dipende dal rischio. Secondo ICH Q9(R1), impegno, formalità e documentazione del quality risk management dovrebbero essere commisurati al livello di rischio. Anche nell'indagine sulle deviazioni la profondità dovrebbe essere stabilita in base al rischio. Mentre per una deviazione a basso rischio può bastare un'analisi delle cause meno estesa, un risultato OOS in un test di rilascio, per esempio, richiede un'indagine approfondita. In questo caso andrebbe verificato anche se altri lotti, prodotti o impianti possano essere interessati dalla stessa causa.
Perché l'analisi spesso si ferma troppo presto
Una debolezza tipica è un risultato che si dà per acquisito troppo in fretta. "Errore umano" come causa e "dipendente riaddestrato" come azione vengono spesso usati per giustificare la chiusura di una deviazione senza che le cause alla radice siano state indagate a sufficienza. Perché l'errore è stato possibile? La SOP era ambigua, l'ambiente di lavoro sfavorevole, il tempo troppo poco o il passaggio nel batch record facile da trascurare?
Un esempio dalla pratica: in produzione è stato compilato un modulo in una versione obsoleta. Un collaboratore lo aveva stampato dal sistema di gestione documentale, sebbene fosse già in vigore una versione più recente. Durante la verifica da parte della QA la cosa è emersa ed è stata documentata una deviazione.
L'indagine ha mostrato che, oltre alla scelta della versione sbagliata, avevano avuto un ruolo anche le impostazioni del sistema: le versioni precedenti dei documenti erano ancora accessibili. Sono state quindi modificate la visualizzazione delle versioni precedenti e le autorizzazioni di accesso basate sui ruoli, per ridurre il rischio che documenti obsoleti vengano usati di nuovo.
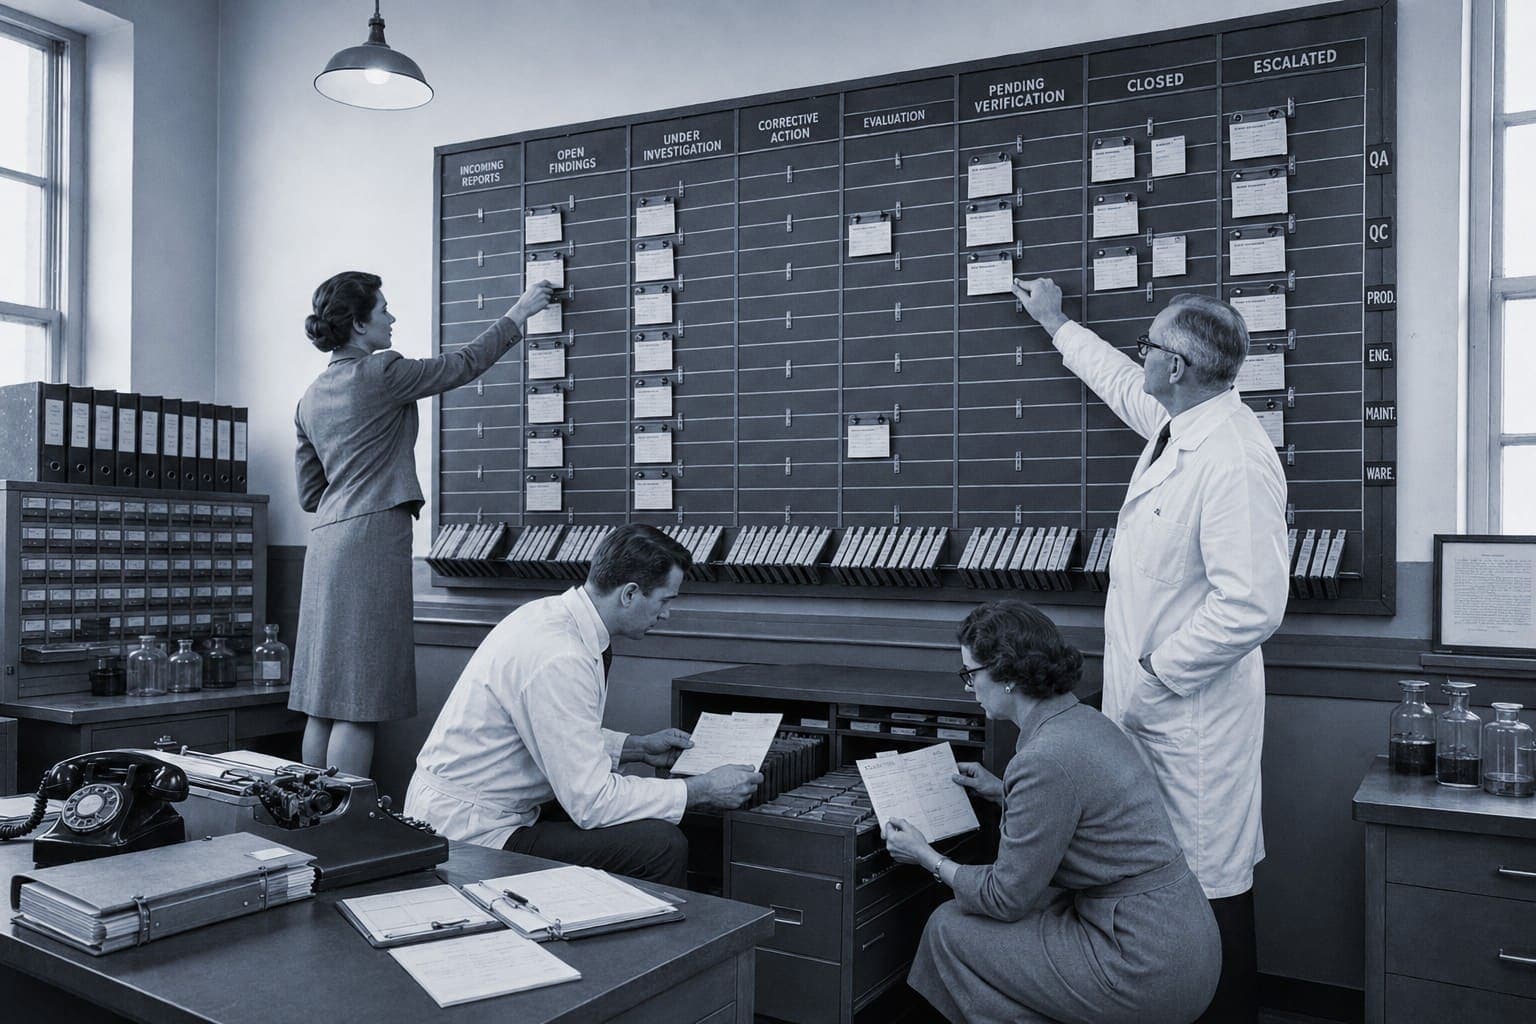
A questo si aggiunge la pressione dei tempi. Per la gestione e la chiusura delle deviazioni valgono spesso scadenze interne, mentre un'analisi approfondita delle cause richiede tempo. Sotto questa pressione c'è il rischio che la prima spiegazione plausibile venga accettata troppo presto come causa definitiva. Un altro aspetto è la valutazione caso per caso: se le deviazioni vengono considerate solo singolarmente, si possono perdere i collegamenti tra casi apparentemente indipendenti. Qui aiutano analisi periodiche dei trend di deviazioni e azioni CAPA, che fanno emergere schemi ricorrenti e possibili cause comuni.
Spesso mancano anche i dati. Senza informazioni sufficienti e pertinenti, per esempio valori misurati, logbook, audit trail o colloqui con le persone coinvolte, l'analisi delle cause rischia di restare limitata a ipotesi. Le cause individuate dovrebbero essere sostenute, per quanto possibile, da evidenze tracciabili. Se nonostante un'indagine adeguata la causa effettiva non si può determinare in modo univoco, andrebbero valutate le cause più probabili sulla base delle conoscenze disponibili, documentata l'incertezza residua e derivate azioni adeguate.
Che cosa rende efficace una CAPA
Nel contesto della CAPA, nella pratica si confondono spesso tre concetti: correzione, azione correttiva e azione preventiva. Una correzione elimina una deviazione rilevata, per esempio con una rilavorazione ammessa. Da distinguere sono le misure immediate per contenere possibili effetti, come il blocco provvisorio di un lotto interessato. Un'azione correttiva mira a eliminare la causa di una deviazione verificatasi e a impedirne il ripetersi. Un'azione preventiva, invece, deve eliminare le cause di deviazioni potenziali prima che si verifichino.
Un'azione efficace interviene sulla causa dimostrata. Se la causa è una SOP ambigua, una formazione sulla stessa SOP cambia poco. Possono essere particolarmente efficaci le azioni che eliminano in modo mirato debolezze di sistema: un'istruzione di lavoro più chiara, un blocco tecnico, un controllo aggiuntivo o un'impostazione modificata sull'impianto. Meno un'azione dipende dalla memoria delle singole persone, più è robusta.
Ogni azione ha bisogno di un responsabile, di una scadenza e di una valutazione di possibili nuovi rischi. Se una CAPA richiede una modifica a un processo rilevante per le GMP, occorre verificare se debba essere gestita tramite la procedura formale di change control. Anche un numero elevato di azioni per una singola deviazione andrebbe messo in discussione. Ciò che conta è che ogni azione sia rivolta in modo tracciabile a una causa individuata o a un fattore di influenza rilevante.
Come si capisce che l'azione ha funzionato
Un'azione attuata non è ancora un'azione efficace. La verifica dell'efficacia risponde a una domanda distinta: l'azione ha raggiunto l'obiettivo stabilito e ridotto a sufficienza il rischio che la deviazione si ripresenti? Servono criteri definiti in anticipo e il più possibile misurabili, un periodo di osservazione adeguato e dati idonei su cui valutare l'efficacia.
I criteri idonei dovrebbero essere misurabili e allineati all'obiettivo della singola CAPA. Esempi sono l'assenza di deviazioni comparabili su un numero di lotti stabilito in base al rischio, un trend stabile di un parametro critico di processo o un'esecuzione dimostrabilmente migliore di un passaggio di lavoro rivisto. Se il problema persiste, vanno indagate le ragioni della mancata efficacia e, se necessario, rivalutate l'analisi delle cause originaria e le azioni stabilite.
Un sistema CAPA efficace non si riconosce solo dal fatto che le deviazioni vengono chiuse nei tempi previsti. Conta se le cause alla radice vengono indagate in modo adeguato, se vengono attuate azioni idonee e se ne viene dimostrata l'efficacia. Così le deviazioni ricorrenti si riducono in modo mirato e nelle ispezioni si può mostrare in modo tracciabile come il sistema di qualità farmaceutica contribuisce al miglioramento continuo.
Avviso sulle immagini: le immagini illustrative e di apertura sono state generate con l'IA e non raffigurano persone, luoghi o eventi reali. I ritratti fotografici raffigurano persone reali.
Rilevante per il Suo progetto?
Domande simili nel Suo progetto attuale?
In un primo colloquio chiariamo, senza impegno, ciò che è concretamente rilevante per la Sua situazione.
Richieda un primo colloquio →Normative e standard considerati
- Linee guida GMP UE Parte I, capitolo 1 (Sistema di qualità farmaceutica), punto 1.4 (xiv): analisi delle cause, errore umano, CAPA ed efficacia
- ICH Q9(R1) Quality Risk Management: impegno, formalità e documentazione commisurati al livello di rischio
Expertise correlata
CAPA Management →
Analisi delle cause, pianificazione delle azioni e verifica dell'efficacia nel sistema qualità in esercizio
Deviation Management →
Registrare le deviazioni, valutarle in base al rischio e indagarle nei tempi previsti
Mock audit →
Verificare se il processo CAPA si può presentare in modo tracciabile durante un'ispezione
Progetti correlati
Tutti i Case Study →
Fonti
- EudraLex Volume 4, EU Guidelines for Good Manufacturing Practice, Part I, Chapter 1: Pharmaceutical Quality System (in vigore dal 31.01.2013): https://health.ec.europa.eu/system/files/2016-11/vol4-chap1_2013-01_en_0.pdf
- ICH Q9(R1) Quality Risk Management, Step 4, 18.01.2023: https://database.ich.org/sites/default/files/ICH_Q9%28R1%29_Guideline_Step4_2022_1219.pdf
- Esperienza pratica dell'autrice nella quality assurance operativa della produzione farmaceutica e biotecnologica
Insights correlati
Tutti gli insights →
Il Suo progetto
Un progetto concreto in merito?
Ci descriva brevemente la Sua situazione di partenza. Ci facciamo vivi con una prima valutazione, di norma entro un giorno lavorativo.
La Sua richiesta arriva al nostro team, che coinvolge gli esperti del tema quando serve.
Preferisce il contatto diretto? info@theentourage.us
- Risposta di norma entro un giorno lavorativo
- 4 sedi: DE · CH · IT · US
- 100% Life Sciences